同一块平板上怎么分出红白两种菌:LUYOR-3421 在竞争实验里的用法
以中科院微生物所 2026 年鲍曼不动杆菌 crp-osmC 扩增研究为例,讲清用 LUYOR-3421 台式荧光蛋白激发光源判读 mCherry 标记菌落、计算竞争指数的操作顺序、计数口径与五个常见误判。
核心要点
两株菌抗性相同(都带 kanR),抗生素平板分不开,只能靠 mCherry 荧光标记区分
论文判读设备为 LUYOR-3421 台式荧光蛋白激发光源,mCherry 用 GR 模块(510–540 nm 激发、600 nm 长通)
判读顺序固定:白光数总数,红光数红色,白色 = 总数 − 红色;反过来会系统性高估 CI
每块板控制在 30–300 个菌落(100–200 更稳),菌落过密时红白相贴无法分辨
竞争指数 CI =(白 ÷ 红)输出 ÷(白 ÷ 红)输入,1.0 为无差异;论文体外 6 h 为 3.45±0.67
荧光法有边界:临床 ST2 株不能加标记,论文改为每板挑 20–24 个克隆做 PCR 鉴定
竞争实验最难的一步不是培养,是把两株长得一样的菌从同一块板上分开数出来。这篇论文用 mCherry 标记对照株,靠 LUYOR-3421 台式荧光蛋白激发光源判读菌落,把 0 h 与 6 h 的红白比例变成竞争指数。下面按实际动手顺序拆开讲。
一、这项研究为什么必须"数菌落"
中科院微生物研究所 2026 年在 mLife 发表的一项工作,回答的是鲍曼不动杆菌为什么这么难缠:除了耐药,它还有一套"留下来、扛得住"的本事。作者先扫了 582 个完整基因组,又并入 6908 个草图基因组(合计 7490 个),在其中找到一类反复出现的扩增——两端被 ISAba1 夹住的 crp-osmC 基因簇,出现在 19 个基因组中(3.3%),拷贝数 2 到 8 不等。这个可移动单元后来被登记为 Tn7691。
为了验证扩增到底带来了什么,作者把"ISAba1-crp-osmC"克隆进 pKFAb 质粒,导入敏感模式菌 ATCC19606,qPCR 证实 crp 拷贝数提高到 6.23±1.97 倍。随后的表型很清楚:稳定期长得更高(12 h 之后才拉开差距)、在小鼠肺和肠道里定植更多、在血清里活得更久;代价是生物膜变薄、对多种抗生素反而更敏感。
这些结论有一个共同的基础动作:把两种菌从同一块平板上分开、数出来。竞争指数、定植比例、血清存活倍数,全部是从菌落计数推出来的。所以方法部分那句"Colony ratios were determined using a LUYOR-3421 benchtop fluorescent protein excitation source",不是一句设备致谢,而是整套结论的测量环节。
二、为什么非得用荧光:抗生素标记在这里失效
竞争实验的设计要求很苛刻:两株菌除了待测的那段基因,其余尽量一致,谁都不能因为"被标记"而获得或失去生长优势。常用做法是给其中一株加抗性基因,用对应的抗生素平板筛选——但在这篇论文里走不通。
因为两株都带 pKFAb 质粒,都携带 kanR。同样的抗性,抗生素平板就分不开它们。作者的解决办法是:给对照株的空载质粒里插入 mCherry,得到 19606 (pKFAb:mCherry);被检株是 19606 (pKFAb:crp-osmC),不带荧光。空载这一点很重要——标记带来的代谢负担由对照株承担,才不会把"扩增的收益"和"荧光的代价"混在一起。
于是平板上只剩一种可用的判读方式:菌落本身长得一样,都是奶油色、圆形、边缘整齐,差别只在红色荧光。这也是台式荧光蛋白激发光源在这类实验里几乎不可替代的原因——它把"看不见的差别"变成"一眼能数的红点"。
三、3421 在流程的哪一步,用哪个模块
完整链条是这样的:过夜培养 → 稀释到 5×10⁶ CFU/ml → 1:1 混合 → 37 ℃ 共培养 → 0、3、6 h 取样 → 梯度稀释 → 点 LB 平板(含卡那霉素)→ 37 ℃ 过夜 → 用 3421 判读菌落 → 抽单菌落做 PCR 复核。
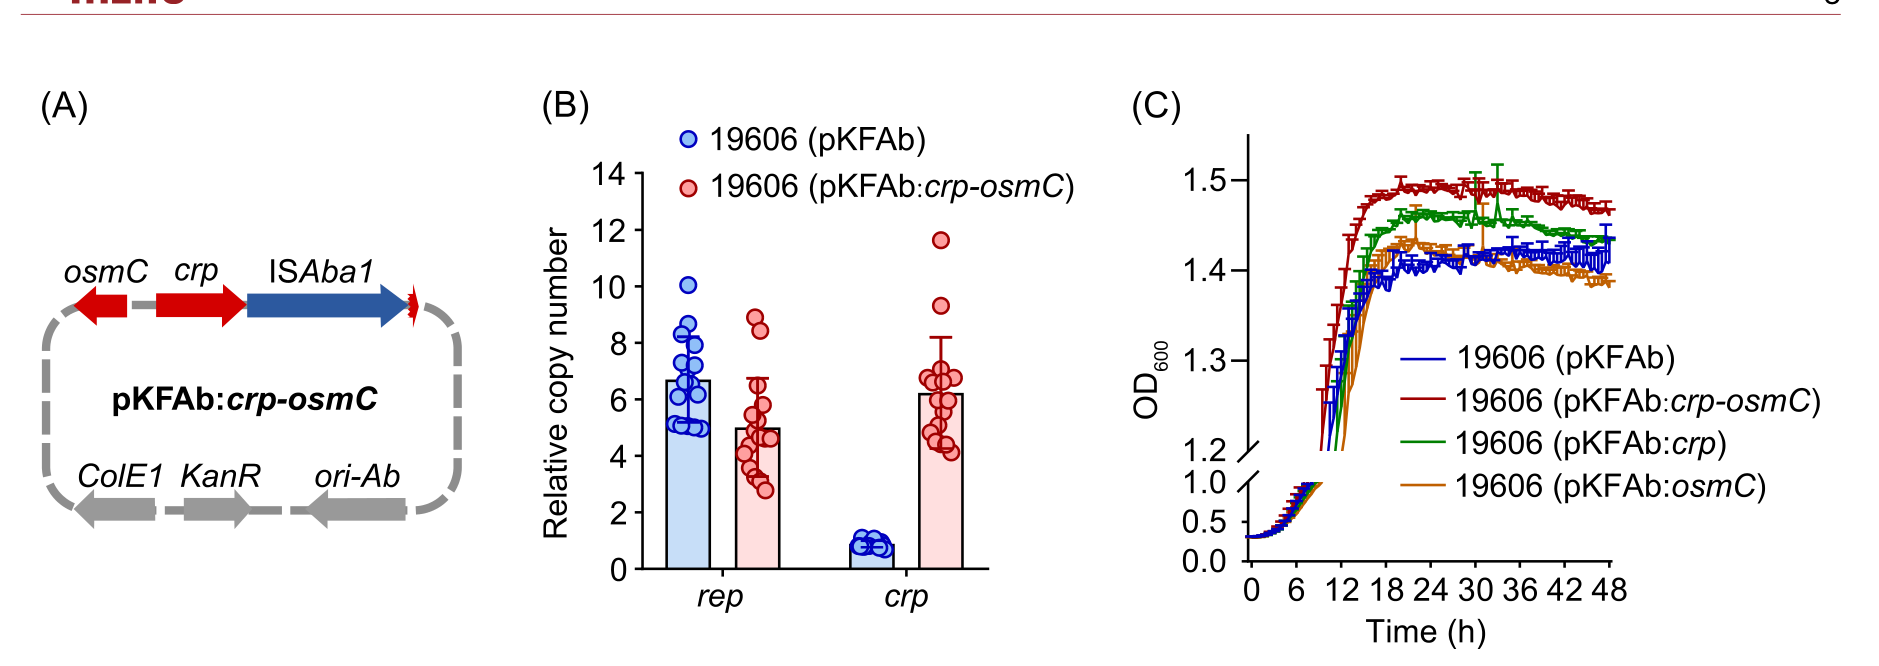
被检株不带荧光,对照株的空载质粒里插入了 mCherry;扩增株拷贝数约 6 倍,稳定期生长更高(文献 Fig. 1)
mCherry 的激发峰在 587 nm、发射峰在 610 nm 附近。3421 的 GR 模块用 510–540 nm 激发、600 nm 长通滤光,把发射端让给红色;产品资料里把 DsRed、TdTomato、mCherry 都归在 GR 模块下,就是这个道理。同一台机器换模块就能看 GFP:RB 是 440–460 nm 激发配 500 nm 长通,RB-G 把发射收窄到 500–560 nm 带通,用来压掉叶绿素和培养基的红尾。
| 模块 | 激发波长 | 滤光片 | 适用荧光蛋白 |
|---|---|---|---|
| UV | 360–380 nm | 415 nm 长通 | DAPI、Hoechst |
| VI | 400–415 nm | 450 nm 长通 | CFP |
| RB | 440–460 nm | 500 nm 长通 | GFP、FITC |
| RB-G | 440–460 nm | 500–560 nm 带通 | eGFP、mGFP |
| CY | 490–515 nm | 550 nm 长通 | YFP、Venus |
| GR | 510–540 nm | 600 nm 长通 | DsRed、TdTomato、mCherry |
台式机型在这类实验里的实际好处有两条。一是 20 W LED 加较大的照射面积,一块 90 mm 培养皿一次就能看全,几十块板可以流水看过去;二是 BNC 快换接口,双标实验(比如 GFP 标记的宿主加 mCherry 标记的质粒)换模块只要几秒,不用二次对光。
四、把菌落数压进能数的区间
荧光判读的成败,八成在铺板这一步。菌落太密,红色菌落彼此贴在一起、和白色菌落叠着长,再好的光源也分不清;太稀,比例的分母太小,竞争指数会剧烈跳动。
起始浓度:论文用 5×10⁶ CFU/ml,1:1 混合。这个浓度保证 6 h 内两株都还在对数期,不会因为营养耗尽同时进入稳定期而掩盖差异。
取样时间:0、3、6 h。0 h 的板必须做——它是竞争指数的分母(初始比例),不是可有可无的对照。
稀释梯度:每个时间点至少铺 2–3 个稀释度,取菌落数在 30–300 的那一档计数。经验上 100–200 个菌落数起来更稳,红白比例的分辨率也够。
涂布量:100 μl 涂布,玻璃珠摇匀比涂布棒更均匀;板面要先干燥,表面有水膜时菌落会连成片。
抗生素浓度:卡那霉素按质粒选择浓度加,常用 50 mg/l。浓度偏低会冒出大量丢质粒的卫星菌落,它们不发红光,会被当成被检株。
重复数:论文体外竞争每组至少 6 个生物学重复,动物实验每组 8 只。CI 是比例型的量,重复少一个,结论就可能翻。
五、判读:白光数一遍,红光数一遍
看图 2A 就明白这块板长什么样:同一块板,左边是白光下的样子,右边是红光激发下的样子。0 h 时红点密、白点也密,比例接近 1:1;6 h 时红点明显变稀——mCherry 对照株被挤掉了,这就是竞争劣势的直接证据。
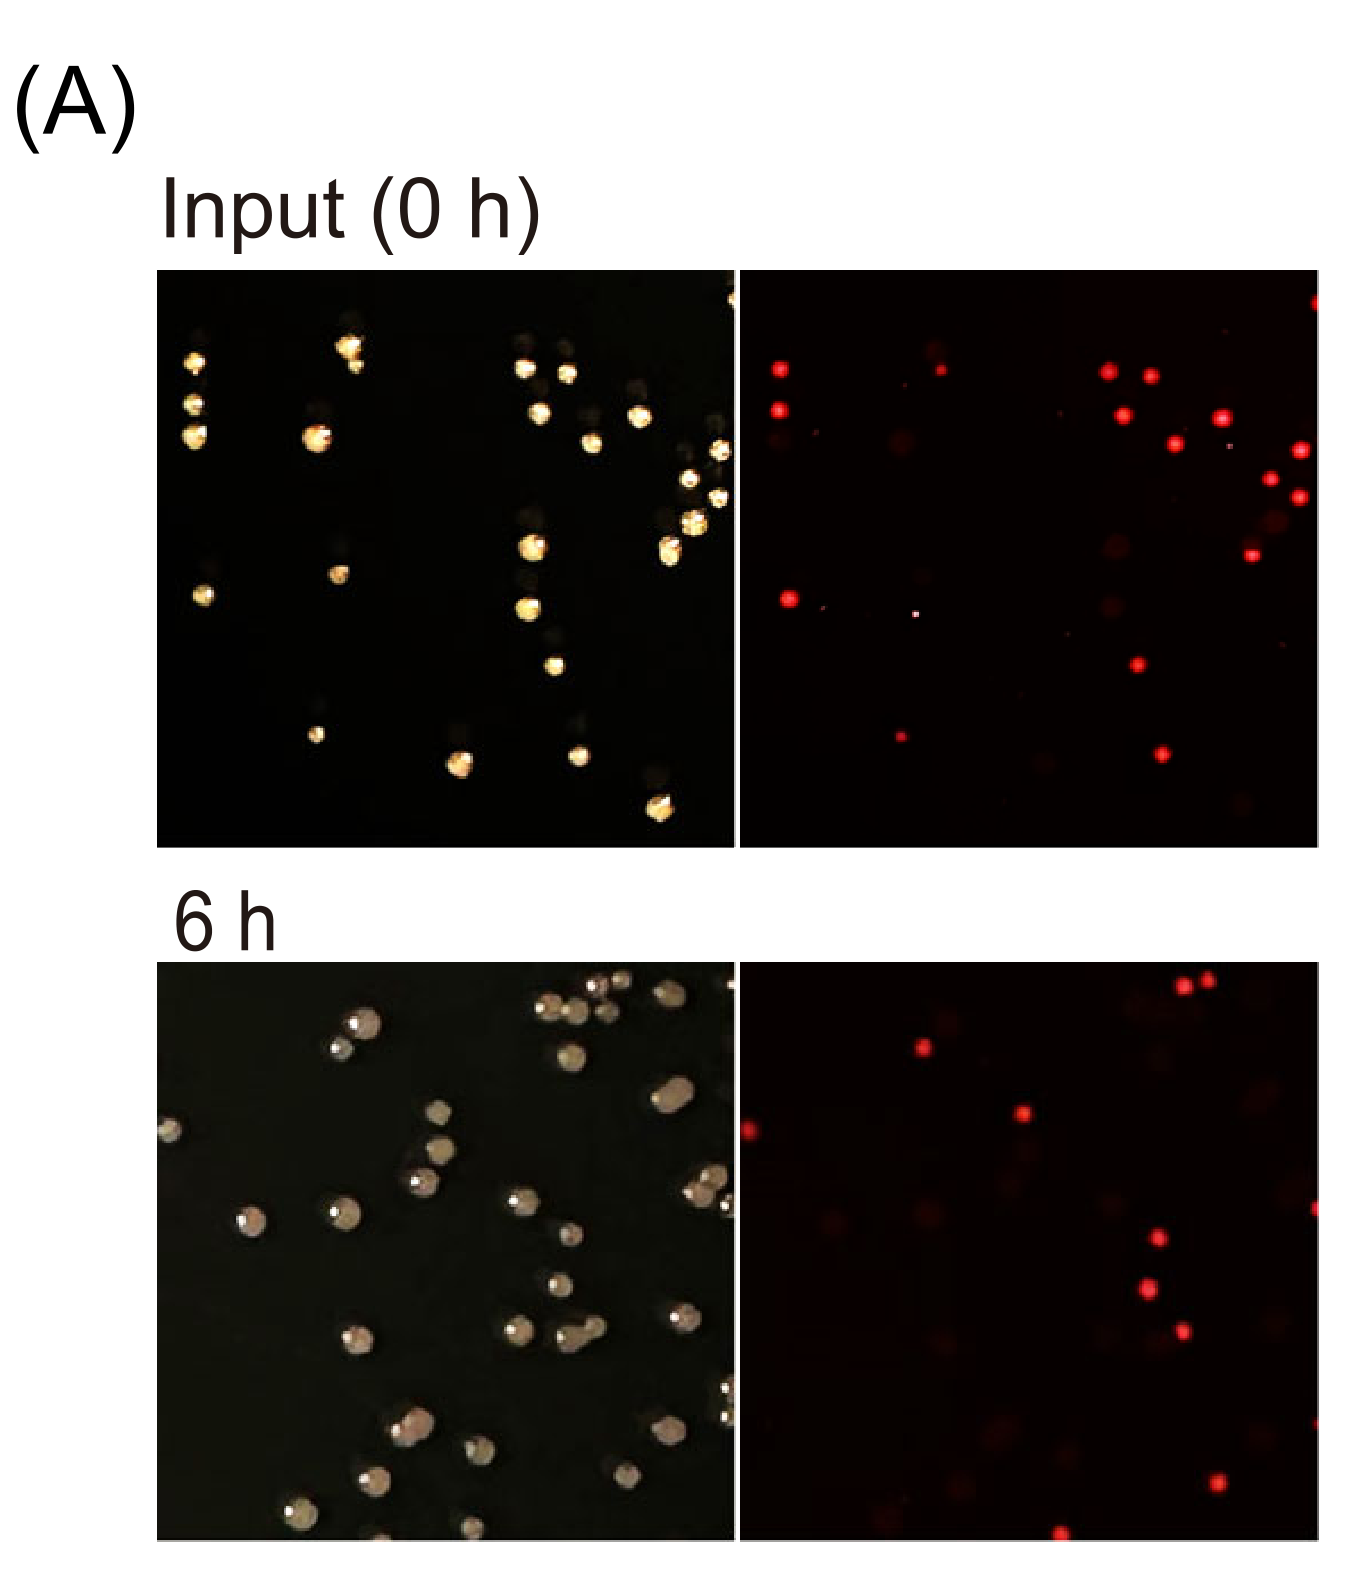
同一块平板的两种读法:左为白光,右为红光激发。0 h 红白相当,6 h 红色菌落明显减少(文献 Fig. 2A)
操作上按这个顺序来,别改:
关掉室内照明,把平板放到灯头下,盖上配套的观察罩,或者戴滤光眼镜。环境光一进来,弱表达的菌落就看不见了。
先在白光下数总数,用记号笔在皿底点标,或者直接按计数器。总数包含红色和白色两类。
换 GR 模块,在红光下数红色菌落。这一步要慢:边缘的、长得小的、被大菌落压住的,都要翻动平板从不同角度看。
白色 = 总数 − 红色。不要在荧光下直接数白色菌落——不发光的菌落在暗背景上几乎是黑的,数不准。
拍照留档:灯头前加 67 mm 滤镜,相机或手机固定高度、手动曝光,同一批板的参数不要变,方便事后复核。
五个容易踩的坑:
顺序反了:先数红再数总,红色菌落会被重复计一次,白色被系统性低估,CI 虚高。
培养过久:超过 24 h,丢质粒的细胞会长成白色"扇形"菌落,看起来像被检株。挑单菌落时避开扇形,或者干脆缩短培养时间。
培养基自发荧光:LB 里的酵母提取物在蓝光下有黄绿背景,红通道影响小;但如果做 GFP,背景会很脏,这时用 RB-G 的带通滤光比长通干净。
皿盖反光:塑料皿盖在斜射光下会出现高光斑,正好盖住菌落。看的时候把盖子拿掉,或者把平板倾斜 15°–30°。
手机闪光灯:补光会压掉荧光对比,红光下几乎全白。要么关掉,要么用固定光源。
六、从菌落数到竞争指数:算法与误差
竞争指数(competitive index,CI)的定义很朴素:输出比例除以输入比例。
CI =(被检株 CFU ÷ 对照株 CFU)输出 ÷ (被检株 CFU ÷ 对照株 CFU)输入
CI 等于 1 表示两株打平,大于 1 表示被检株占优。论文所有图上的虚线都画在 1.0,就是为了让读者一眼看出偏离方向。
拿图 2A 那块板演算一遍。假设 0 h 板上红色 50、白色 50;6 h 板上红色 18、白色 82:
| 时间点 | 红色菌落(对照株) | 白色菌落(被检株) | 白 ÷ 红 | 说明 |
|---|---|---|---|---|
| 0 h | 50 | 50 | 1.00 | 输入比例,作分母 |
| 6 h | 18 | 82 | 4.56 | 输出比例,作分子 |
| CI | — | — | 4.56 | 4.56 ÷ 1.00 |
这个 4.56 落在论文体外 6 h 的 3.45±0.67 之外一点点,完全正常——单块板的 CI 波动本来就大,论文报的是 6 个重复的均值。
误差主要来自分母。假设一次只数到 10 个红色菌落:红 3 白 7 时 CI 是 2.33,红 4 白 6 时是 1.50。同样是"看起来差不多"的两块板,CI 差了 0.8。这也是论文里血清竞争那组标准差特别大(9.00±5.69)的原因:血清里活下来的菌本来就少,能数到的菌落有限。想让 CI 稳,办法只有一个——把每块板的菌落数做上去,或者增加重复数。
七、这套计数支撑起了哪些结论
| 实验场景 | 取样时间 | 竞争指数 CI |
|---|---|---|
| 体外 BHI 共培养 | 3 h | 3.06 ± 0.88 |
| 体外 BHI 共培养 | 6 h | 3.45 ± 0.67 |
| 小鼠肺部定植(鼻内接种) | 24 h | 3.56 ± 0.97 |
| 小鼠肠道定植(灌胃) | 24 h | 2.12 ± 0.79 |
| 免疫抑制小鼠肺部 | 24 h | 5.54 ± 1.98 |
| 小鼠血清共孵育 | 3 h | 3.09 ± 1.84 |
| 小鼠血清共孵育 | 6 h | 9.00 ± 5.69 |
体外 3 h 的 CI 是 3.06±0.88,6 h 是 3.45±0.67:扩增株在共培养 3 h 就已经占优,6 h 维持在同一量级,说明优势不是"起跑快"而是持续存在。动物实验里,肺部 CI 3.56±0.97 高于肠道 2.12±0.79,作者的解释是肺部的营养限制和免疫压力更强,代谢灵活性带来的收益更容易体现。血清里 6 h 的存活倍数是 7.05±2.75,直接把"抗血清杀伤"这条写实了。
有个细节值得注意:用环磷酰胺造成免疫抑制之后,肺部 CI 仍有 5.54±1.98。说明扩增带来的优势不依赖细胞免疫压力——它是代谢层面的,不是躲免疫的。
反方向的代价同样清楚:生物膜变薄(平均厚度 8.56±0.65 μm 降到 7.50±0.48 μm),多种抗生素的敏感性上升。抗生素这部分用的是点板法:把菌液五倍梯度稀释,点到含药平板上,看长到第几个点。这个实验不需要荧光光源,肉眼看浊度就够——同一批菌,两种读数方式,各自解决各自的问题。
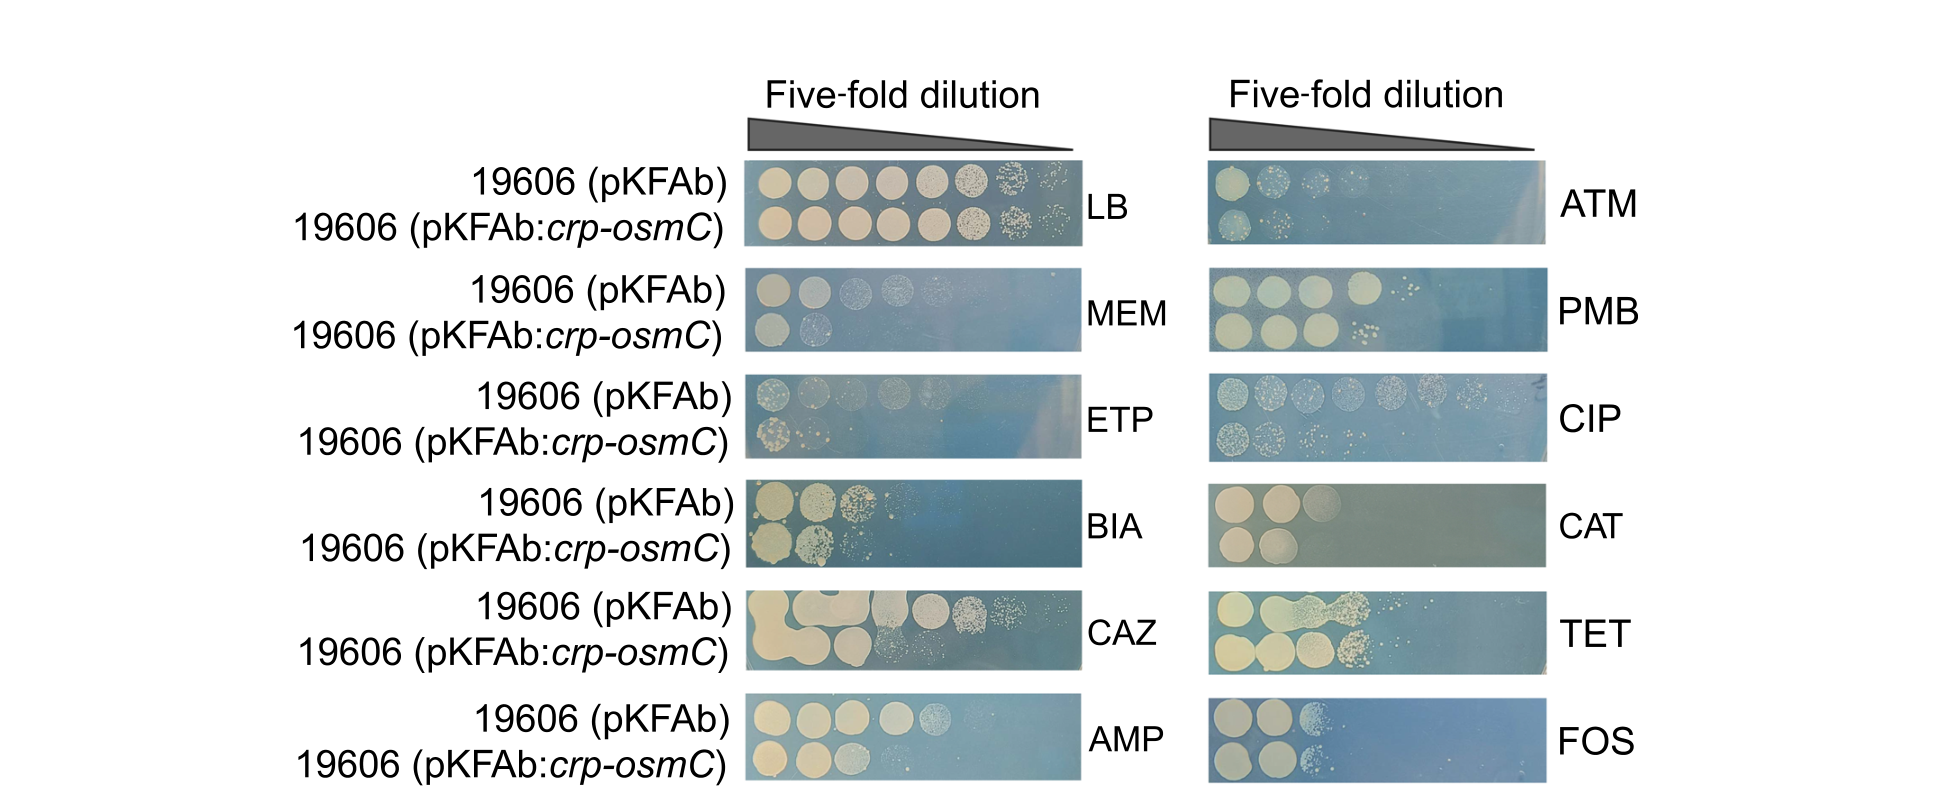
抗生素敏感性的点板实验:每块板上下两排分别是空载对照与扩增株,五倍梯度稀释后点样;扩增株在 MEM、CAZ、ATM 等板上长势明显变弱(文献 Fig. 5)
八、荧光法的边界:什么时候必须回到 PCR
这套方法有个前提:能给其中一株加上不改变适应度的荧光标记。实验室菌株 ATCC19606 满足这个前提,临床分离株不一定。
论文在 ST2 临床株上做竞争时换了打法:两株分别是 pKF-ble 和 pKF-ble:crp-osmC,都带博来霉素抗性,抗生素平板同样分不开;作者也没有往临床株里再塞一个荧光蛋白——临床分离株遗传背景复杂,多一个表达元件就可能改变适应度,反倒把要测的差异搅浑。于是改成每块板随机挑 20–24 个单菌落做菌落 PCR,用 cCRP-test-F 与 ISAba1-R 引物区分,按 PCR 阳性比例算相对丰度。代价很直接:一块板上百个菌落只能抽样 20 多个,统计误差比荧光计数大得多,只能靠 5 个生物学重复来补。
这条对比给出了一个清晰的判据:
标记不影响生长、且两株抗性可区分 → 荧光计数,通量高、误差小;
标记会影响适应度、或两株抗性相同 → 挑克隆做 PCR,或者用 qPCR 测拷贝比;
只需要定性(有没有扩增、是不是同一株)→ PCR 就够,不必上荧光。
顺带一句:如果只是想确认"荧光株是不是还带着质粒",在荧光下看有没有白色扇形菌落,比测序快得多,是很省事的一次质控。
九、把方法搬回自己实验室
六条上机清单:
先定标记,再定判读:GFP 用 RB(440–460 激发 / 500 长通),需要压背景时用 RB-G(500–560 带通);mCherry、DsRed、TdTomato 用 GR(510–540 激发 / 600 长通)。
每批带两块对照板:一块纯 mCherry 株、一块纯野生型,用来确认红白判读阈值没有漂移。这两块板同时能发现"质粒丢了"。
先白后红,红色数完立刻记,别攒到最后一起回忆。
拍摄参数固定:高度、曝光、滤镜一致,同一批图要出自同一次设置。
留原始计数:每块板的总数、红数、稀释度都记下来,CI 事后可以重算,漏记就补不回来。
双人盲读:CI 差异在 2 倍以内时,建议两人各读一遍取均值,或者拍照后用 ImageJ 计数复核。
| 项目 | 参数 |
|---|---|
| 光源 | 20 W LED |
| 可选波长 | 365 / 405 / 450 / 488 / 505 / 530 nm,六种模块可换 |
| 滤光配置 | 长通 415 / 450 / 500 / 550 / 600 nm;带通 500–560 nm |
| 照射头接口 | BNC 快换 |
| 调光 | 标配调光系统 |
| 使用形态 | 台式独立使用,或经适配器装于体视显微镜 |
| 拍摄 | 灯头前可加 67 mm 滤镜接单反或手机 |
| 遮光 | 配匹配滤光材料的观察罩 |
如果实验里同时要看植株、叶片这类大体样本,台式机反而不顺手,手持的 3415RG 更合适;只做平板批量判读,3421 的照射面积和调光更实用。
文献信息:Wei DW, Huang J, Fang H, et al. ISAba1-mediated crp-osmC amplification enhances host-associated fitness in Acinetobacter baumannii. mLife, 2026. DOI: 10.1002/mlf2.70105。设备信息见 Methods 部分"In vitro and in vivo competition experiments"。
常见问题
mCherry 应该用 3421 的哪个模块?
GR 模块,510–540 nm 激发配 600 nm 长通。mCherry 的激发峰在 587 nm,530 nm 的 LED 激发效率不如峰位,但菌落里蛋白浓度高,红光下的对比足够。如果信号偏弱,先查培养时间和环境光,不要急着换模块。
平板上的红色菌落很暗,是灯不够亮吗?
多数不是。按顺序查三处:菌落是否超过 24 h(质粒丢失、蛋白降解)、皿盖是否有冷凝水(散射)、室内照明是否关掉。3421 是 20 W LED,照一块 90 mm 培养皿绰绰有余。
能不能只数红色菌落,再用视野推算总数?
不行。总数必须在白光下数;荧光下白色菌落几乎不可见,靠视野推算会系统性高估红色比例,CI 直接失真。先白后红这两遍,是这套方法的基本功。
一块板数多少个菌落才够?
30–300 之间,100–200 更稳。低于 30 时 CI 的方差迅速变大:红 3 白 7 的 CI 是 2.33,红 4 白 6 是 1.50,两块看起来差不多的板差了 0.8。
3421 和 3415RG 怎么选?
看样本形态。平板批量判读、需要大照射面积和调光,选台式 3421;单株、叶片、组织块这类大体样本,选手持 3415RG。两者的波长模块思路一致,只是形态不同。
一定要在暗室里判读吗?
不需要暗室,但必须关掉顶灯。3421 配的观察罩本身就是遮光件,室内光下隔着罩看,弱信号会明显变差,这也是同一块板两个人读出不同数的常见原因。
相关产品与延伸阅读
上海路阳仪器有限公司. 《同一块平板上怎么分出红白两种菌:LUYOR-3421 在竞争实验里的用法》[EB/OL]. 上海路阳仪器有限公司, 2026-11-03. https://www.luyor.net/paper/372.html.